第一类医疗器械备案凭证是医疗器械监管体系中的重要文件,标志着产品可以合法进入市场。本文将全面介绍第一类医疗器械备案凭证的定义、办理流程、所需材料以及注意事项,帮助企业和从业者深入理解并顺利完成备案。
一、什么是第一类医疗器械?
根据《医疗器械监督管理条例》,第一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械,如医用棉签、纱布绷带、手动病床、医用冰袋等。这类产品风险程度较低,实行备案管理,而非注册管理。
二、第一类医疗器械备案凭证的定义
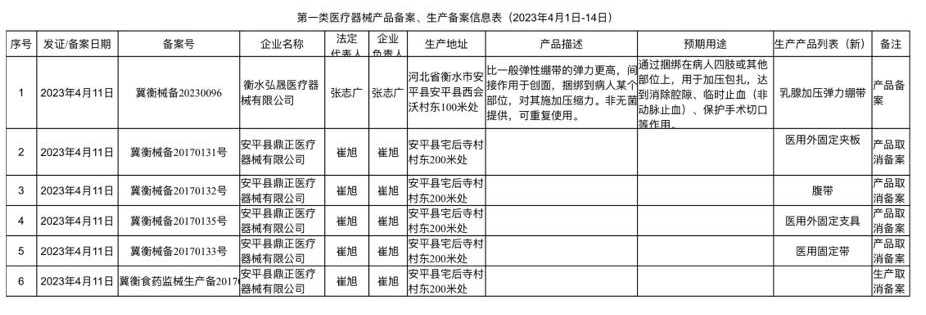
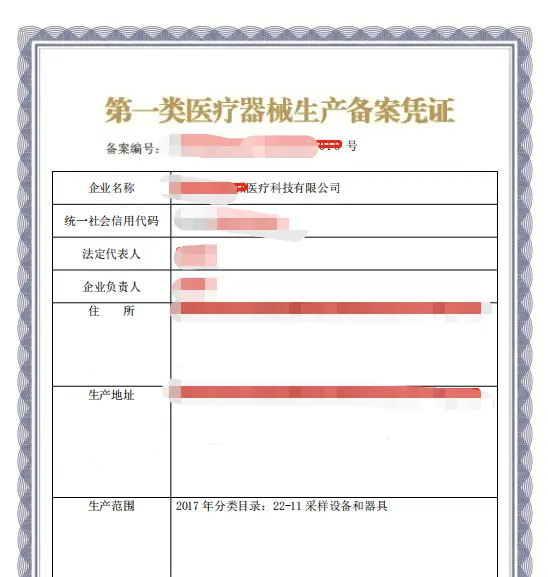
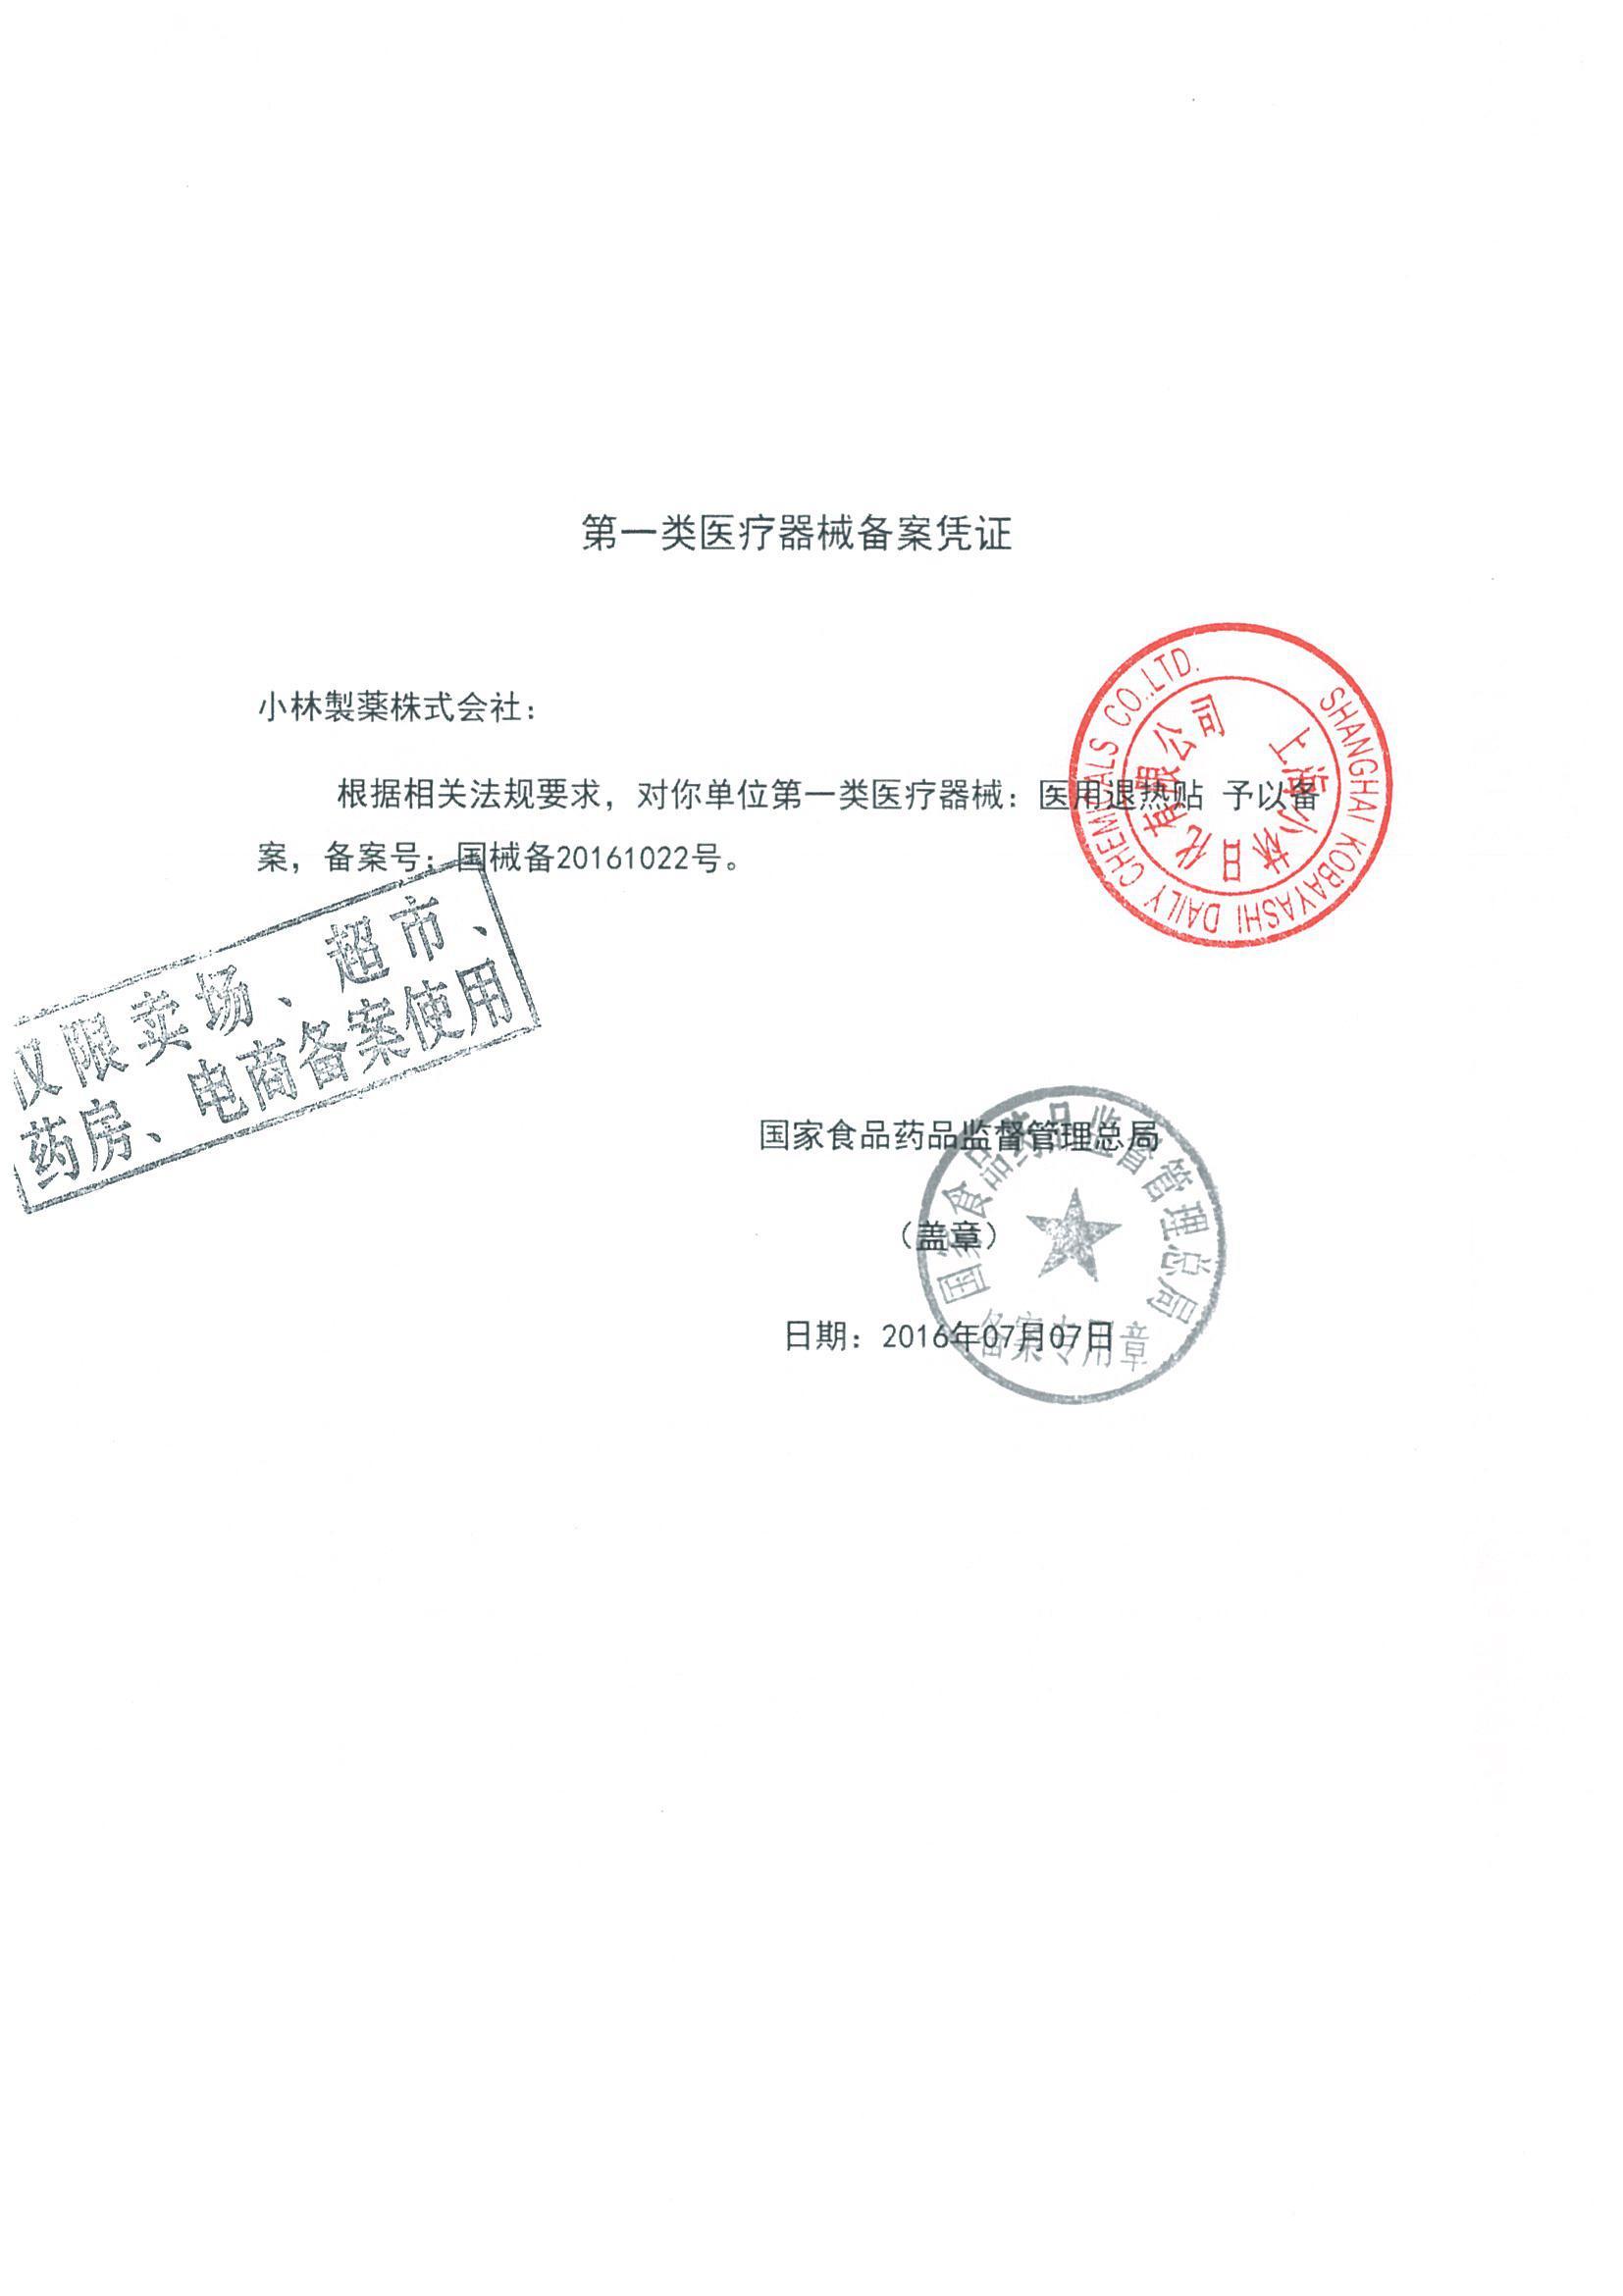
第一类医疗器械备案凭证是备案人向所在地设区的市级药品监督管理部门提交备案资料后,由监管部门发放的凭证,证明该产品已完成备案,可以合法生产、销售。备案凭证包含备案号、产品名称、备案人信息、生产地址等关键内容。
三、办理第一类医疗器械备案的流程
- 准备备案资料:包括备案表、产品风险分析资料、产品技术要求、产品检验报告、临床评价资料(部分产品可豁免)、生产制造信息、质量管理体系文件等。
- 提交备案:通过线上或线下方式向市级药监部门提交资料。
- 形式审查:监管部门对资料完整性进行审查,符合条件的当场备案或在一定工作日内完成。
- 领取备案凭证:备案完成后,备案人可获得备案凭证及备案信息表。
四、所需材料清单(简要)
- 第一类医疗器械备案表
- 安全风险分析报告
- 产品技术要求
- 产品检验报告(自检或委托检验)
- 临床评价资料(免临床的需提供说明)
- 生产制造信息
- 质量管理体系程序文件
- 营业执照复印件
- 法人授权书等
五、注意事项
- 备案前确认产品分类:严格按照《医疗器械分类目录》判断产品是否属于第一类,避免高类低报。
- 资料真实性:备案人对资料真实性负责,提供虚假资料将承担法律责任。
- 变更与延续:备案信息发生变化时,需及时办理变更备案;备案凭证长期有效,但需符合法规要求。
- 生产许可:备案凭证不代表生产许可,从事生产还需取得生产许可或办理生产备案(第一类医疗器械生产备案)。
六、
第一类医疗器械备案凭证是产品合规上市的基础。企业应充分了解法规要求,准备完整、真实的备案资料,确保顺利备案。备案后需持续关注法规变化,保持产品质量体系有效运行。