医疗器械直接关系到人体健康与生命安全,各国均依据其潜在风险实行分类管理。我国《医疗器械监督管理条例》将医疗器械按风险程度由低到高分为第一类、第二类和第三类。其中,第一类医疗器械风险较低,通常不需要严格的监管;第二类医疗器械风险适中,需要加以必要控制;第三类医疗器械风险最高,必须采取严格监管措施。正确理解各类器械的风险特征与监管要求,对于生产、经营和使用环节都至关重要。
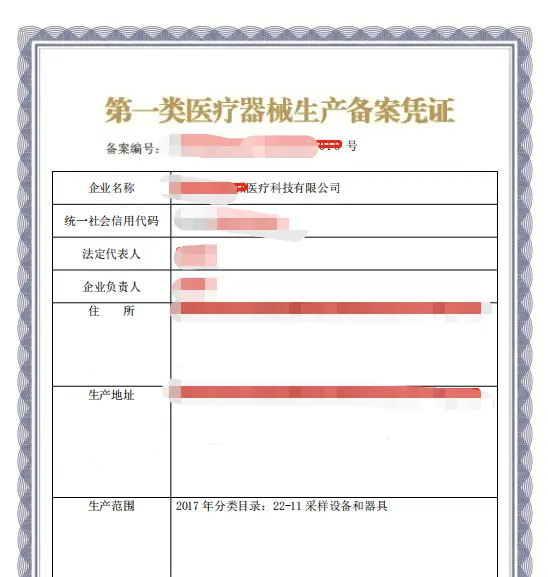
第一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械。这类器械风险较低,通常不需要严格的监管。例如,普通医用棉签、纱布绷带、医用冰袋、手动病床、医用示波器等产品,其结构简单、作用机制明确,不会对人体产生侵入性或高能量性影响。在注册管理上,第一类医疗器械实行产品备案制度,而非许可制度,生产企业只需向设区的市级药品监督管理部门提交备案资料,取得备案凭证即可生产;经营此类器械一般也只需办理备案,无需申请经营许可。这种相对宽松的监管模式,既降低了市场准入门槛,又通过事后监督保障基本安全,体现了监管资源与风险水平相匹配的原则。
第二类医疗器械是指对其安全性、有效性应当加以控制的医疗器械。这类器械风险适中,介于第一类和第三类之间。它们通常需要一定程度的专门管理,但一般不直接进入心脏、中枢神经系统或维持生命。常见的第二类医疗器械包括:医用缝合针、血压计、体温计、心电图机、医用听诊器、超声雾化器、一次性使用无菌注射器、医用脱脂棉、医用冷敷贴等。在监管上,第二类医疗器械实行产品注册制度,生产需取得医疗器械注册证和生产许可证,经营需办理第二类医疗器械经营备案。与第一类相比,第二类在上市前审评、生产质量控制、不良事件监测等方面均有更明确的要求,以达到“风险可控”目标。
对比一、二类医疗器械可以看出,风险分级直接决定监管强度。第一类器械风险最低,监管的核心是备案和事后监督,力图不增加不必要的行政负担;第二类器械因中度风险,需在上市前经过注册审查,确保持续安全有效。需要强调的是,分类并非一成不变,国家药品监督管理局会根据产品风险变化和技术发展动态调整分类目录。企业应严格依据现行目录确定产品类别,不可将第二类器械按第一类备案,否则将承担相应法律责任。
第一类医疗器械风险较低,通常不需要严格的监管,备案管理即可;第二类医疗器械风险适中,需通过注册和备案经营加以控制。准确把握这一区分,既能促进医疗器械产业创新与便利化,又能有效守护公众用械安全。无论哪一类器械,上市许可持有人均应履行质量安全责任,做好不良事件监测与召回工作,确保风险始终处于可接受水平。